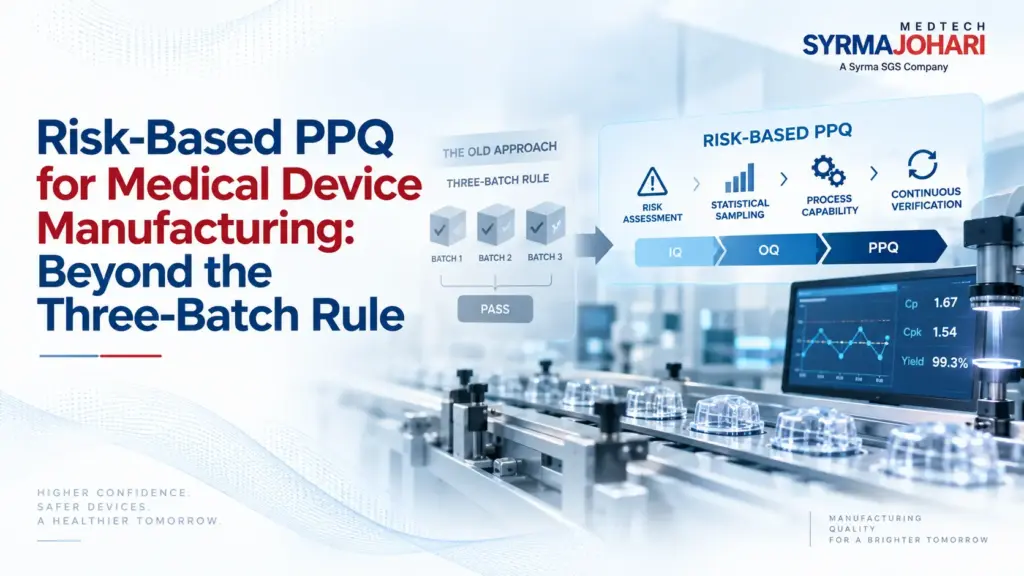
A central operational challenge in medical device manufacturing is demonstrating process capability. Medical device process validation ensures production remains capable, repeatable, and controlled at scale. Operational controls must guarantee finished medical device quality and protect patient safety.
Teams transition from design transfer directly to commercial manufacturing operations. Routine shop-floor variability must not compromise finished medical device quality. This variability includes raw material lot shifts and gradual tooling wear. Environmental swings and multi-shift operator rotations can also degrade quality. Above all, operational controls must prevent non-conforming product release.
Historically, validation relied on a conventional three consecutive batch approach. Teams assumed three successful runs were sufficient to prove stability. Regulatory bodies have moved away from this legacy three-batch assumption. Authorities favor objective, risk-based thinking combined with sound statistical evidence.
Regulatory Standards and Statistical Evidence
The legacy three-batch approach provides limited insight into long-term capability. Three production runs yield minimal data for ongoing process variation. This small sample cannot verify impacts on finished device specifications. Authorities emphasize comprehensive process validation statistical analysis for control. Establishing consistent manufacturing processes requires objective data across the lifecycle.
Three essential guidelines govern process validation for medical devices globally. The FDA QMSR standard, 21 CFR Part 820.75, aligns with ISO 13485. Both standards specify validation requirements when output verification is impossible. GHTF guidance standardizes validation expectations across international regulatory jurisdictions. FDA QMSR harmonizes federal regulations with international quality standards. Process Performance Qualification serves as the cornerstone of this framework.
GHTF Decision Framework: Verification versus Validation
Process qualification in medical manufacturing begins with a classification question. This classification is guided by structured risk-based decision making. Manufacturing teams must evaluate whether to verify or validate processes. The GHTF decision framework evaluates product verifiability alongside patient risk. There are two primary alternative pathways for qualifying manufacturing processes.
- Fully Verifiable Processes: These processes allow non-destructive testing of every single unit. Such protocols require documented Measurement System Analysis across all equipment. The inspection method must consume less than ten percent tolerance.
- Non-Verifiable Processes: Processes require validation when outputs cannot be fully verified. This category includes destructive testing methods and hidden product features. Sealed sterile barrier packages represent a common non-verifiable process output. Visual examinations by operators can lead to fatigue and errors. Therefore, formal validation and robust quality control processes ensure quality.
Process Verifiability Assessment for Common Operations
| Manufacturing Process | Verifiability Status | Dominant Failure Mode | Regulatory and Validation Imperative |
| Ethylene Oxide (EO sterilization) | Non-Verifiable via non-destructive testing | Loss of sterility and sepsis | Sterilization validation required per ISO 11135 |
| Sterile Pouch Heat Sealing | Non-Verifiable via non-destructive testing | Sterile barrier breach and leaks | Sterile barrier validation required per ISO 11607 |
| Catheter Polymer Extrusion | Partially Verifiable via laser micrometer | Wall thinning and burst failure | Validation required for structural integrity |
| Implant Injection Molding | Non-Verifiable via non-destructive testing | Internal voids and structural fracture | Validation required via parameter mapping |
| Manual Component Cutting | Fully Verifiable via optical comparator | Incorrect length or outer diameter | Verification permitted under low gage error (<10%) |
| Ultrasonic Part Cleaning | Non-Verifiable via non-destructive testing | Toxic residue and tissue inflammation | Cleaning validation required via residue extraction |
The Three-Stage Qualification Lifecycle: IQ, OQ, and PPQ
Compliant process validation involves three distinct, sequential qualification stages. Teams execute Installation Qualification, Operational Qualification, and Process Performance Qualification. These integrated stages prevent line restarts and unexpected production delays. Each stage establishes a critical baseline for compliant manufacturing operations.
Stage 1: Installation Qualification (IQ)
Installation Qualification entails physical equipment and facility utility verification. Engineers inspect electrical wiring, pneumatic supplies, and software installation. Baseline calibration and preventive maintenance schedules are formally established. Cleanroom environmental controls undergo stringent baseline verification before production.
This stage requires comprehensive Test Method Validation (TMV) execution. Measurement systems must not exhibit unacceptable variation or measurement drift. Specifically, Gauge R&R must consume less than ten percent total tolerance. Assembly safety systems must satisfy IEC 60601-1 electrical safety standards. Automated data acquisition systems must satisfy 21 CFR Part 11. Machine controllers must also complete Computer Software Assurance (CSA).
Stage 2: Operational Qualification (OQ)
Operational Qualification establishes the validated operating window of equipment. Engineers conduct experimental studies at extreme parameter boundaries systematically. These challenges push production equipment directly to its operating limits. Worst-case testing proves that process margins remain capable under stress.
Critical process parameters vary across distinctly different operational ranges. Technicians test sealing heat, dwell time, and jaw pressure. These evaluations confirm that output quality remains compliant despite drift. This stage also evaluates dynamic interlocks and error-proofing mechanisms. Teams test automated reject gates, emergency stops, and power-loss recovery.
Stage 3: Process Performance Qualification (PPQ)
Process Performance Qualification confirms process reproducibility throughout commercial operations. The manufacturing line runs under nominal targets and routine variability. PPQ protocols evaluate multiple operational shifts and operator rotations.
Studies monitor ambient humidity swings and temperature changes during production. Teams process multiple incoming raw material lots consecutively across runs. Engineers also challenge regular machine stops and scheduled restarts. All activities follow approved standard operating procedures under quality oversight.
Risk-Based Sampling: Linking ISO 14971 to Confidence and Reliability
Auditors frequently object to an arbitrary process validation sample size. Testing thirty units without documented technical justification creates non-conformances. Defensible sample size consideration links directly to ISO 14971 hazards. Every failure mode connects to statistical confidence and reliability targets.
- Statistical Reliability: This metric measures the conforming proportion of production. Reliability targets dictate minimal allowable defect rates in volume manufacturing.
- Statistical Confidence: This statement provides mathematical certainty regarding true reliability. Validation teams typically target a ninety-five percent statistical confidence level.
Qualitative attribute evaluations utilize a formal validation sampling plan. These evaluations implement process validation acceptance criteria for quality. Zero non-conformances are allowed under zero-acceptance (c = 0) inspection plans. Higher patient risk severity mandates a larger validation sample size.
Risk-Based Sampling Matrix for Attribute Data
| Risk Severity Level | Clinical Harm and Patient Impact | Target Confidence | Target Reliability | Attribute Sample Size (c = 0) | Equivalent Quality Standard |
| High Severity | Permanent injury, impairment, or death | Ninety-Five Percent (95%) | Ninety-Nine Percent (99%) | 299 parts required | AQL 0.10 |
| Medium Severity | Temporary injury needing medical care | Ninety-Five Percent (95%) | Ninety-Five Percent (95%) | 59 parts required | AQL 0.65 |
| Low Severity | Minor discomfort or non-medical harm | Ninety-Five Percent (95%) | Ninety Percent (90%) | 29 parts required | AQL 1.50 |
Quantitative PPQ: Statistical Tolerance Intervals
Attribute testing for high-risk processes requires destroying 299 units. Destructive testing of expensive medical hardware is capital-intensive for manufacturers. Manufacturing leaders transition to continuous variable data to optimize sampling. Variable data measures quantitative continuous engineering dimensions with high precision:
- Seal peel strength is measured continuously in Newtons.
- Burst pressure is measured in pounds per square inch.
- Catheter wall thickness is measured in precise millimeters.
Statistical power increases significantly when analyzing continuous variable data. Engineers achieve 95% Confidence and 99% Reliability with thirty units.
Pitfalls of Sole Reliance on Capability Indices
Manufacturers frequently rely solely on traditional point capability estimates. They report single point values for Cpk and Ppk. Engineers assume small validation samples represent the true underlying population. Limited sample sizes remain highly vulnerable to statistical sampling error. Sampling error can mask true process variation and overstate capability.
Establishing Boundaries with Statistical Tolerance Intervals
Statistical tolerance intervals address capability analysis shortcomings per ISO 16269-6. A statistical correction factor (k-factor) establishes a bounded interval. This interval encompasses a guaranteed percentage of all manufactured units. The calculation scales sample standard deviation against mean and sample size.
This mathematical adjustment accounts for uncertainty in small sample estimates. As the validation sample size increases, the correction factor decreases. Calculated statistical tolerance intervals must fall entirely within drawing limits. Non-parametric order statistics are applied when data fail normality assumptions.
Practical Application of Quantitative Validation Case Studies
Real-world case studies illustrate the effectiveness of quantitative validation methods.
Case Study 1: Sterile Pouch Heat Sealing
A manufacturer validated an automated heat sealer using continuous testing. The Class III catheter required sterile barrier protection for safety. Seal failures could cause catastrophic loss of sterile barrier integrity. This failure mode was designated as high risk per ISO 14971. Standard attribute plans required the destruction of 299 pouches.
Instead, engineers measured continuous peel strength per ISO 16269-6. Only thirty continuous samples were analyzed per qualification run. The calculated lower tolerance limit easily surpassed specification limits. Engineers achieved 2.56 N/15mm against a 1.50 N/15mm minimum requirement. The process was validated without excessive scrap from destructive testing.
Case Study 2: Multi-Cavity Injection Molding
An orthopedic manufacturer validated an eight-cavity mold for surgical anchors. Thread outer diameter was designated the Critical Quality Attribute (CQA). Optical measurement systems demonstrated Gage R&R error under seven percent.
Engineers collected fifteen shots across all eight mold cavities systematically. The validation team analyzed one hundred twenty total parts. Analysis of Variance separated machine drift from cavity-to-cavity variation. Calculated tolerance intervals fell cleanly within engineering print limits. The evaluation proved tool balance and consistent cavity performance.
Case Study 3: Ultrasonic Hip Implant Cleaning
Technicians validated an automated ultrasonic cleaning process for titanium implants. The process removes machining lubricants and surfactants prior to packaging. Biological standards under ISO 10993 define maximum permissible residue thresholds. Limits govern total organic carbon and bacterial endotoxin levels.
Variable extraction testing was performed across three full production lots. Engineers utilized worst-case soiled parts containing deep blind holes. Upper statistical tolerance limits remained well below regulatory action limits. This documentation demonstrated verifiable safety margins for regulatory auditors.
Keeping the Validated State
PPQ represents the beginning of a continuous operational control loop. This control loop integrates ongoing in-process quality monitoring protocols. Modern manufacturing facilities implement continuous verification during commercial production. Teams monitor process capability throughout routine daily manufacturing operations. Critical process parameters are tracked using statistical process control (SPC) charts.
Control charts identify out-of-control trends and special-cause variations early. This detection prompts operator intervention before out-of-specification parts emerge. Modifications to the manufacturing process require formal engineering revalidation evaluations. ISO 13485 Clause 7.5.6 includes explicit criteria for process revalidation.
Process Revalidation Decision Logic
When changes occur, engineering teams systematically evaluate revalidation needs. The decision matrix guides evaluation across each stage of change control:
| Decision Gate | Evaluation Criteria | Potential Outcome | Required Quality Action |
| 1. Change Trigger | Modifications to tooling, equipment, raw material suppliers, facilities, or software logic. | Documented engineering change order (ECO). | Initiate formal change assessment and log change details. |
| 2. Risk Impact (ISO 14971) | Does the proposed modification introduce new failure modes or alter CQAs? | No: Risk profile unchanged. Yes: Elevated risk of non-conformance. | Update the product risk management file and Design FMEA. |
| 3. Output Verifiability | Can finished attributes be fully confirmed via non-destructive testing with low Gage R&R (<10%)? | Yes (Verifiable): 100% inspection is feasible. No (Non-Verifiable): Destructive or hidden attributes. | Route to routine inspection controls OR proceed to formal revalidation. |
| 4. Regulatory Execution | Determining the re-qualification scope based on verifiability and patient risk severity. | Verification Path: Standard release. Validation Path: Delta qualification required. | Execute targeted Delta IQ/OQ/PPQ with statistical tolerance analysis prior to commercial release. |
Revalidation Step-by-Step Pathway
- Document Manufacturing Changes: Formally log all modifications to equipment, tooling, or materials. Log every environmental parameter modification within the quality management system.
- Conduct Risk Assessment: Evaluate whether adjustments impact critical product dimensions. Assess changes to sterile barriers or functional tolerances per ISO 14971.
- Assess Verifiability: Determine if outputs can be verified non-destructively for all units. Verify that 100% inspection is feasible without operator fatigue.
- Determine Re-Qualification Scope: Select the appropriate qualification pathway based on risk. For verifiable outputs, document inspection rationales under routine quality inspection. For non-verifiable outputs, execute targeted Delta IQ, OQ, or PPQ protocols. Apply statistical tolerance intervals prior to commercial medical device distribution.
90-Day Implementation Roadmap for Risk-Based PPQ
Transitioning from legacy three-batch rules requires a structured execution framework. This ninety-day roadmap supports engineering leadership in establishing defensible practices:
Phase 1: Process Mapping and Risk Integration (Weeks 1 to 4)
- GHTF Verifiability Audits: Audit all active manufacturing, cleaning, and packaging stations across facilities. Classify each station as fully verifiable, partially verifiable, or non-verifiable. Identify processes requiring destructive testing methods during routine production. Screen manual inspection stations to identify human operator fatigue risks.
- Risk and Variable Strategy: Cross-reference ISO 14971 severity ratings with critical product features. Define target statistical confidence and reliability benchmarks for qualification. Convert attribute pass/fail inspections into measurable continuous variable parameters. Draft the master validation plan for all critical manufacturing processes.
Phase 2: TMV and Equipment Qualification (Weeks 5 to 8)
- Measurement Systems and Software Assurance: Complete comprehensive Gauge R&R studies across all inspection equipment. Ensure measurement systems consume less than ten percent of tolerance. Verify cleanroom utilities, machine calibrations, and physical machine interlocks. Complete CSA protocols on all programmable logic controllers.
- Operational Qualification Boundary Studies: Apply design of experiments to evaluate critical process variables systematically. Challenge equipment at upper and lower operating limit boundaries. Test automated vision systems, reject mechanisms, and emergency stop circuits. Validate power-loss recognition and automatic system recovery sequences completely.
Phase 3: PPQ Execution and Statistical Verification (Weeks 9 to 12)
- Commercial Lot Execution: Run validation batches under routine commercial manufacturing production conditions. Incorporate multiple shifts, different operators, and incoming raw material lots. Apply stratified sampling across all cavities, spindles, and seal heads. Log continuous parameter data directly into electronic quality records.
- Tolerance Analysis and Control Charts: Calculate statistical tolerance intervals per ISO 16269-6 mathematical requirements. Confirm data normality distributions and verify drawing specification margins. Deploy real-time SPC charts across shop-floor production lines. Connect line drift alerts directly to the plant change control system.
Strategic Takeaways for MedTech Manufacturing
- Retire Arbitrary Rules: Replace legacy conventions with risk-justified sample sizes. Tie all validation sampling plans directly to ISO 14971 severity ratings.
- Prioritize Continuous Variables: Convert attribute pass/fail checks into quantitative variable measurements. Variable data reduces sample size requirements and slashes destructive testing costs.
- Qualify Metrology First: Complete TMV before running operational trials on equipment. An unverified gauge cannot support a validated manufacturing process.
- Maintain the Validated State: Implement continuous process verification with SPC charts. SPC charts detect process shifts before non-conforming product is manufactured.
Here’s How SJML Can Support This Journey
Transitioning to risk-based PPQ requires strong technical execution and regulatory alignment. Syrma Johari MedTech Limited supports medical device innovators across validation lifecycles:
- End-to-End Engineering & Metrology: We execute TMV and sub-10% Gauge R&R studies. Our teams verify multi-cavity tooling qualifications and equipment baselines completely.
- Defensible Statistical Protocols: We build risk-tailored sampling plans and experimental designs. Our statisticians apply ISO 16269-6 tolerance interval models satisfying FDA QMSR.
- Controlled Manufacturing Infrastructure: We operate within certified cleanroom manufacturing environments. Our facilities maintain robust quality systems for world-class delivery. Teams perform regular process audits and deploy automated SPC monitoring.
- Integrated Contract Manufacturing: SJML provides full-lifecycle MedTech ODM services for medical innovators. We bridge design transfer, delta qualifications, and compliant commercial production.
Frequently Asked Questions (FAQ)
Why is the three-batch rule unacceptable today?
The three-batch rule originated in pharmaceutical manufacturing as an arbitrary convention. Three consecutive production batches provide virtually no statistical confidence for long-term variation. Legacy batches cannot evaluate tooling wear or gradual line drift over time. Under FDA QMSR and ISO 13485, authorities expect statistically justified sampling plans. These validation plans link sample sizes directly to patient risk severity.
How do teams decide between verification and validation?
Under GHTF guidance, verification applies when units undergo 100% non-destructive testing. The measurement system must consume under 10% of total product tolerance. Validation is the expected pathway when testing methods are inherently destructive. Validation is required when quality attributes remain concealed inside sealed assemblies. It also applies when 100% inspection is unfeasible due to operator fatigue.
Why use statistical tolerance intervals instead of Cpk or Ppk?
Capability indices like Cpk and Ppk represent simple statistical point estimates. They assume sample metrics equal true underlying population parameters perfectly. In validation runs with small samples, sampling error can overstate capability. Statistical tolerance intervals under ISO 16269-6 apply mathematical correction k-factors. These intervals guarantee future production falls within specification limits at target confidence.
How does ISO 14971 relate to PPQ sample sizes?
ISO 14971 defines the clinical severity of harm resulting from failures. Process validation sample sizes scale directly with this documented clinical severity. High-severity risks require 95% Confidence and 99% Reliability statements. Attribute testing requires 299 parts under zero-acceptance plans with (c = 0). Continuous variable testing achieves identical confidence with approximately thirty parts. Lower-severity risks permit proportionately smaller sample sizes during validation.
What events require formal process revalidation?
Under ISO 13485 and 21 CFR 820.75, revalidation is required for equipment changes. Modifications or relocations of tooling and software controllers require formal revalidation. Material formulation shifts and raw material supplier changes also trigger requalification. Persistent SPC control chart excursions mandate formal delta qualification before distribution. Customer complaints tracing back to manufacturing root causes require revalidation.